2 原子的电子结构 (Electronic Structure of Atoms)
Abstract¶
本章以光的“波粒二象性”(wave-particle duality)为切入口,帮你逐步认识原子中电子的奇妙世界。我们会用通俗易懂的“量子力学模型语言”(quantum mechanical model)解释电子构型(electron configuration)和元素周期律(periodicity of elements)间的联系,同时也聊聊这些模型适用的“边界”和“假设条件”。
2.0 本章总览¶
如果把人类对物质的认识放到历史长河里来看,其实“原子”(atom)这个说法很早就出现了(最早可以追溯到道尔顿 Dalton),但真正搞清楚原子里面到底是啥样,特别是电子(electron)究竟怎么运动的,其实一直到二十世纪初,一系列颠覆性的实验出来以后,人们才慢慢明白。举个例子,科学家发现,氢原子发出来的是一条条不连续的光谱线(spectral lines),有的光(特定频率的)还能把金属里的电子“踢出来”,这就是我们说的光电效应(photoelectric effect)。这些实验最后都说明了一点:经典物理那种能量连续、轨道确定的图景,放到原子和亚原子(subatomic)这种微观世界下,其实是走不通的。正因为我们看清了这些“走不通”的地方,量子理论(quantum theory)才应运而生。
面对这些革命性的新发现,科学家们不得不接受一个听起来有点反直觉的事实:光(light)不仅是波,还必须有“粒子性”(particle nature),也就是“光子”(photon)的概念。但这并不是说光就不再是波了,而是在能量(energy)交换的时候,能量只能以一个个“量子化”(quantized)的最小单位来传递。也就是说,每一份能量 ,都只能是 (这里 是普朗克常数(Planck constant), 是频率(frequency))的整数倍。这个简洁的公式 非常重要,因为它把波的特点()和粒子的行为()联系起来了。所以理解后面所有原子光谱,其实就得靠这个等式来做桥梁。
站在更高一点的角度,这一章的核心,其实就是帮大家建立一套能描述原子内电子状态的“模型语言”(model language)。我们的出发点就是那些铁证如山的“实验事实”(experimental facts),比如氢原子谱线究竟在什么波长发光。最早的时候,玻尔模型(Bohr model)给了我们一个虽然简陋但很直观的理论图景:氢原子的电子只能停在有限的、分隔开的“能级”(discrete energy levels)上,每次上下跳跃才会吸收或发射光。但这个模型有很大的局限,根本推广不到复杂原子上——这恰好说明,我们还得继续深挖理论。
最后,真正合理解释这些现象的,其实是量子力学(quantum mechanics)——它把电子等微观粒子当作有“波粒二象性”的东西,并用“波函数”(wave function,也叫原子轨道 atomic orbital)来完全描述电子的状态。要注意,这里的“轨道”早就不是传统意义上“行星绕太阳”的那种轨道了,而是一种概率分布图,表示电子在空间每个点出现的“概率密度”(probability density)。想说清楚一个轨道,就要用一组“量子数”,通常记作 ,它们分别对应能量高低、轨道形状和空间方向这些方面。
到了多电子原子,这一套“新语言”(量子数、原子轨道)的厉害之处就真正体现出来了。因为多个电子会互相作用、影响,所以像 、 这样的轨道,能量也会被拉开。要说清楚这种分裂顺序,就得用“屏蔽效应”、“穿透效应”这些概念。同时,电子填充各能级也有自己的规则——泡利不相容原理、洪特规则——按照这些规则去安排,就能推导出主族、过渡金属这些元素各自的“电子构型”。像为什么氦(He)化学性质特别惰性、而钠(Na)特别活泼?其实本质上都是最外层电子如何排布决定的。
这一章会按照“实验现象 → 理论突破 → 建模语言”这样的顺序来讲。先看实验,再说经典理论怎么没法自圆其说,最后到量子力学的基本图像和描述方法。我们会建立一个相对完整的“原子电子结构模型”(atomic electronic structure model),它的各种预测(比如元素周期表怎么分区块)都可以被大量实验事实验证。当然大家也要注意:这套模型其实是建立在“独立粒子近似”(independent-particle approximation)和“中心力场近似”(central-force field approximation)这两个假设基础上的——比如会忽略很多电子之间瞬时的复杂关联细节。所以,当我们用它去理解或预测更复杂体系时,一定要清楚模型到底能做到什么,什么又是它的局限。
2.1 光的波动性质¶
在我们正式开始探索原子内部电子结构之前,得先把人类用来“看见”这些结构的主要工具——光,搞明白。我们肉眼看到的可见光,其实只是电磁辐射(electromagnetic radiation)的一种。而从更根本的角度说,所谓电磁辐射,就是振荡的电场(electric field)和磁场(magnetic field)在空间中传播,这一传播过程还能带走能量,所以大家也喜欢叫它“辐射能”。
描述电磁辐射,我们最常用的是波动的角度。比如,波峰到波峰的距离,我们叫波长(wavelength, );而每秒那有多少个波周期通过同一个点,这就叫频率 。所有的电磁波(electromagnetic wave)都带有这样的波动属性。
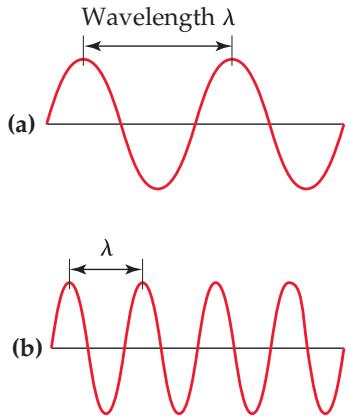
Figure 1:电磁波。像水波一样,电磁辐射可以用波长来表征。注意波长越短,λ,频率越高,ν。(b) 中的波长是 (a) 中的一半,因此 (b) 中波的频率是 (a) 中的两倍。
不过电磁波跟机械波(mechanical wave)有个特别大的不同:不管是哪种类型的电磁辐射,只要在真空中,传播速度都是一模一样的,就是我们熟悉的光速 ,数值是 。正因为这个速度处处一样,所以波长和频率之间一定有个反比关系,波长越长,频率就越低;反之,高频率必然对应短波长。由一个简洁的公式定量描述:
上面这个式子(1.1)其实就是“光速处处不变”这件事的数学表达。你只要注意在计算中,确保波长与频率的单位统一匹配就行( 是 ,频率常用 ,其实就是 )。
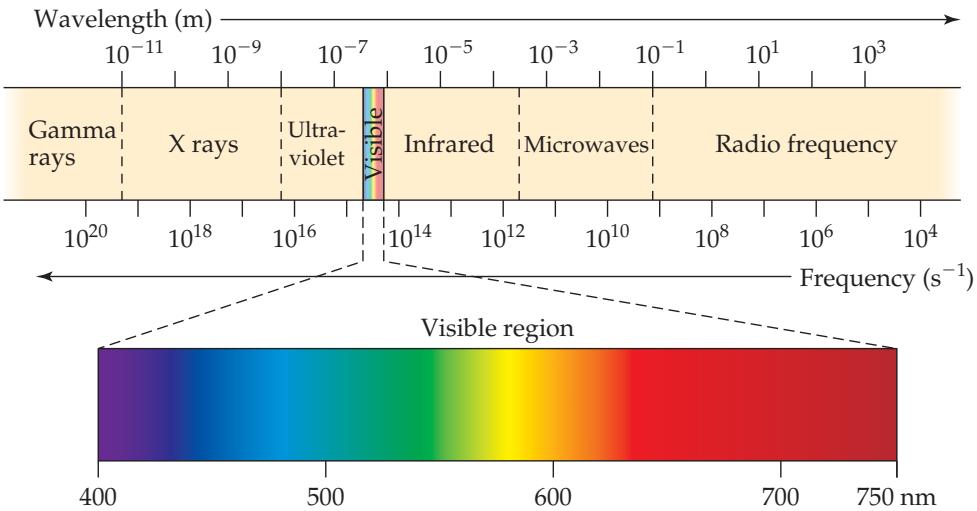
Figure 2:电磁波谱。波谱中的波长范围从非常短的伽马射线到非常长的无线电波
Table 1:电磁辐射的常用波长单位
| 单位 | 符号 | 长度 (m) | 辐射类型 |
|---|---|---|---|
| 埃(Angstrom) | Å | 10⁻¹⁰ | X射线 |
| 纳米(Nanometer) | nm | 10⁻⁹ | 紫外线、可见光 |
| 微米(Micrometer) | μm | 10⁻⁶ | 红外线 |
| 毫米(Millimeter) | mm | 10⁻³ | 微波 |
| 厘米(Centimeter) | cm | 10⁻² | 微波 |
| 米(Meter) | m | 1 | 电视、无线电 |
| 千米(Kilometer) | km | 1000 | 无线电 |
正因为波长或频率的不同,电磁波这个大家族里成员的本事也就天差地别。你可以从极端短的伽马射线(gamma ray, ray,波长与原子核差不多),一路到波长上百米的无线电波(radio wave)。眼睛能看到的可见光(visible light)只是这一大“光谱”里面极窄的一小段,波长大概在 ( 到 )之间。每种波段与物质“打交道”的方式都极其不同。到原子尺度时,会发现原子中电子的能量状态(energy state)是量子化的,这导致只有特定波长(也就是特定能量)的光才能被吸收或发射出来,这其实就是我们透视原子结构的窗口。
基础回顾:波动参数与关系
你大概高中就已经熟悉:光(电磁辐射)的波长、频率和速度关系 。
2.2 量子化能量和光子¶
到了19世纪末,大家用波动理论(wave theory)已经能把像光的干涉(interference)、衍射(diffraction)这些现象解释得很漂亮了。但当人们仔细研究热辐射(thermal radiation)和物质与光作用的一些具体细节时,波动理论却彻底“失灵”了。这主要体现在两个关键实验现象:一个是“热物体的辐射”,另一个是“光电效应”。
热辐射与能量的不连续性¶
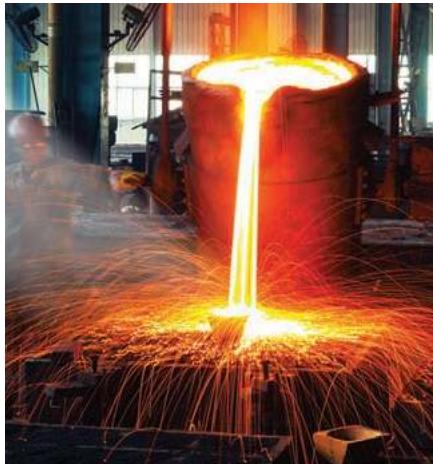
Figure 3:颜色和温度。热物体(如这次熔融钢的浇注)发出的光的颜色和强度取决于物体的温度。
任何温度高于绝对零度的物体都会发射电磁波。当固体被加热时,它们会发出辐射,比如电炉发出的红光或者钨丝灯泡发出的明亮白光。辐射的波长分布与温度密切相关,比如红热的物体温度低于黄热或白热的物体。19世纪末,许多物理学家研究了这一现象,试图理解温度与辐射强度、波长分布之间的关系。为便于分析,科学家假设了一个理想的“黑体”(blackbody)模型——它能够把照在它身上的电磁波全部吸收,并且它自身发射发射光的能力(辐射)只由温度决定。比如烧红的铁棍从暗红到发白,这正是黑体辐射的一个典型现象:随着温度升高,辐射的峰值波长会从长波向短波移动。
实验现象:不同温度下,黑体辐射的强度-波长曲线都是定死了、可重复的。经典物理学家试图用瑞利-金斯(Rayleigh-Jeans)公式和能量均分理论去套用这条曲线,结果一到短波(高频 high frequency)区域就崩掉:理论预测强度会疯狂增大(随频率的平方无限增大),和实验曲线(紫外波段急剧下降)完全对不上,这就是有名的“紫外灾难”(ultraviolet catastrophe)。
模型语言与检验:为了破解这个谜题,普朗克(Max Planck)在1900年提出了一个革命性的假设:他假设黑体腔里那些“振子”(oscillator,可以理解成发射电磁波的源)的能量变化不是“连续”可以随便取值的,而是只能一份一份地变化。每一份最小能量(能量量子 energy quantum,)跟振子的频率 成正比:
这里的 就是普朗克常数,数值 。有了“能量量子化(quantization of energy)”这个假设,普朗克推出来的黑体辐射公式和实验数据全都能完美吻合。 代表了能量交换一个最小的,不可再分的“份额”,说的是能量在微观世界里其实不是连续性的。普朗克的假设是对能量交换方式的建模,它默认了微观振子状态变化的内在不连续性,而其有效性通过理论预测与整个黑体辐射实验曲线的定量吻合得到了检验。
光电效应与光子模型¶
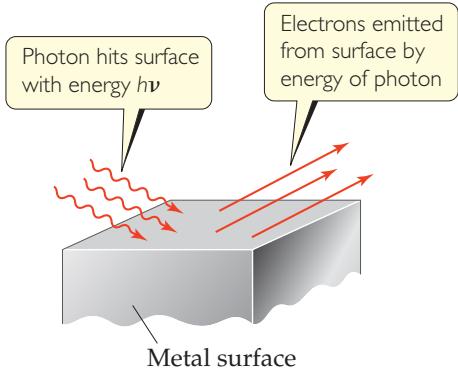
Figure 4:光电效应
实验现象:如果用一定频率的光去照射某些金属(比如钾 potassium、钠 sodium),你会发现能够直接从金属表面打出电子,这就是“光电效应”。更细致研究下去,科学家发现了几个波动理论完全解释不了的关键特征:
某种金属总有一个特定的“截止频率”(threshold frequency, )。只有当入射光的频率 时,才有电子被打出来;低于这个值,不管光强多强,照多长时间,也无电子发射。
被打出来的电子(光电子 photoelectron)它的最大动能只随入射光的频率线性增加,而和入射光的强度毫无关系。
只要一照,光电子的产生几乎是瞬时的( s),与光强无关。
模型语言与检验:经典模型觉得:光(作为波)能量是平均分散在整个波前的,那电子慢慢吸收,总归能攒够能量逃出来。于是它预言:任何频率的光,只要照得足够强、够久,最终都会出电子;同时,电子的最大动能会随光强上涨。可这些预测与上述实验事实和直接矛盾。
1905年,爱因斯坦(Albert Einstein)把“量子化”思想更进一步,他提出了“光子”模型,把一束光想成许多带着能量 、各自独立的粒子(光子,photon)。光电效应的过程,其实就是每次“一个光子撞飞一个电子”,单光子与单电子的一次性碰撞过程,电子会一次性吞下一个光子的全部能量 ,其中一部分用来挣脱金属表面束缚,这个最小的能量叫“逸出功”(work function,),剩下的那一部分就会转化为被打出的光电子最大动能 ,公式就是:
这个简洁的等式就是有名的“爱因斯坦光电效应方程”(Einstein equation for photoelectric effect),它为什么有说服力?因为截止频率()就是 ,而 与频率是正比,斜率正好就是。光强变只能改变单位时间“打出去”的电子数(光电流),不能变动每个电子的能量,这都和实验严格一致——尤其是通过反向电压法测 -频率的线性关系,跟理论预测一模一样,可以说直接证实了光子模型。
模型含义和边界:光子模型最大的贡献就是把能量量子的思路,从黑体辐射那儿的“能量交换方式”,推广到了“能量本身就是一份一份的”这种粒子性。注意光子主要是个解释能量交换不连续性的“模型实体”——它不否认光还能体现波动性(比如干涉、衍射时),只是说当谈能量交换(吸收、发射)时,这种“粒子一份一份的”模型才最管用。这其实就是光的“波粒二象性”被发现的开端。一般来说,能量交换行为发生在特别小的时间和空间尺度时,比如当光的粒子性显著时(如本例中能量集中在微小时空尺度上与电子作用),波动图像便不再适用,“波”这套描述就得让位于“粒子”。
交互代码:光电效应数值演示、图像及原「code-1」文字说明见同目录
chapter2.ipynb§1 光电效应。
2.3 线光谱(line spectrum)和玻尔模型¶
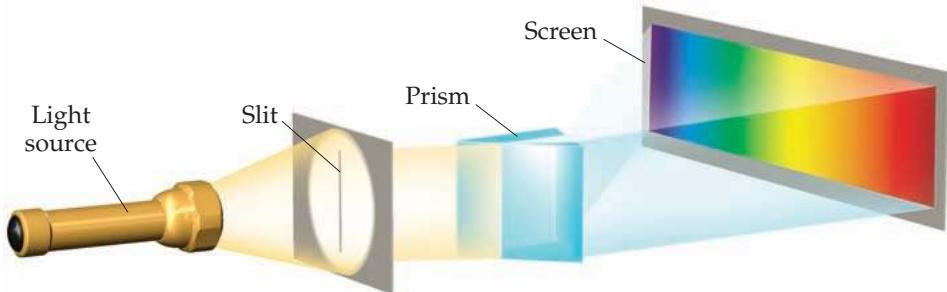
Figure 5:创建光谱。当一束窄的白光通过棱镜时,会产生连续的可见光谱。白光可以是阳光或白炽灯的光。
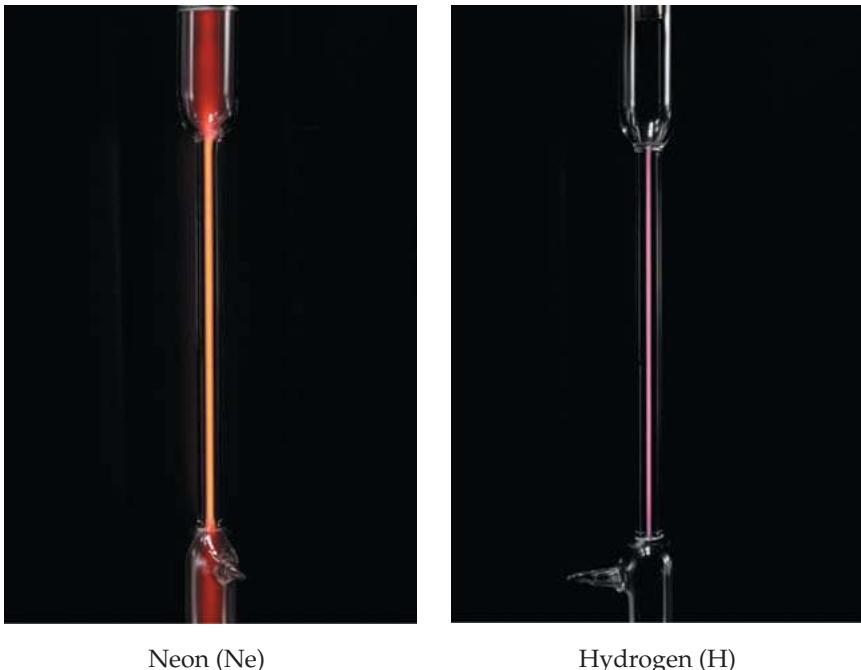
Figure 6:氢和氖的原子发射。当电流通过不同气体时,它们会发出不同特征颜色的光。
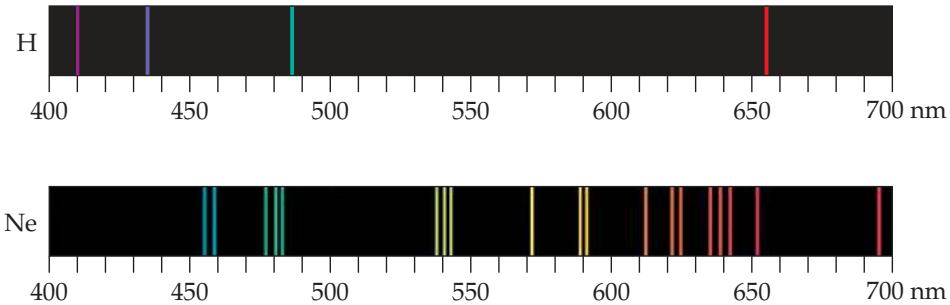
Figure 7:氢和氖的线光谱。彩色线出现在发射中存在的波长处。黑色区域是发射中不产生光的波长。
如果把像氢气这样的原子气体加热到高温,然后让它们发出来的光通过棱镜或光栅分开颜色,我们看到的其实不是和太阳光(一种连续光谱,continuous spectrum)一样的彩虹那样的连绵色带,而是一些特定位置的明亮线条,每一条都十分分明。这种线状发射光谱(line emission spectrum)可以说就是原子内部结构的“身份证”。每种元素都会有属于自己独特的这些谱线,这点在十九世纪末通过实验已经完全证明了。但当时科学家依然有疑惑:经典电磁理论解释不了为什么这些绕着原子核(nucleus)转的电子,按常理说,应该不断辐射能量、很快就会掉进原子核里,可实际上这并没有发生,而且原子发出来的光频率也并不是连续的。
这个问题直到1913年,尼尔斯·玻尔(Niels Bohr)提出了革命性的原子模型(atomic model),才有了突破。他是第一位把量子化的概念真正用到原子的科学家。玻尔的想法是建立在普朗克提出的能量量子化和爱因斯坦提出的光子理论基础之上的。玻尔模型的关键点在于,他敢于假设一些和经典物理冲突的“硬规定”,也就是引入了与经典物理冲突的基本假设,而正是这些假设让他能够定量解释氢原子光谱(hydrogen spectrum)这样经典理论做不到的现象。
玻尔模型包含以下几个基本假设:
稳定轨道(stationary orbit):电子只能在某些特定的、分立的圆形轨道上绕着原子核运动,而且这些轨道里的电子的角动量(angular momentum)只能是特定数值,量子化的,不能是随意的,并且按照这样算:,其中 叫做主量子数(principal quantum number),。
定态能量(stationary state energy):在这些特殊轨道里转圈的电子不会发射电磁波,原子就处于能量完全确定的一个状态,叫定态(stationary state)。而定态能量 是由主量子数 决定的。
量子跃迁(quantum transition):只有当电子从一个定态(能量是 )“跳”到另一个定态(能量是 )的时候,原子才会吸收或发出一个光子。光子的频率 则由这两个定态能量的差决定,就是:。
让我们把这些假设用到氢原子(一个原子核带 电荷,外面有一个电子)。结合经典静电学(classical electrostatics)和牛顿力学(Newtonian mechanics),就可以推导出第 个定态的能量公式:
这里 就是里德伯常量(Rydberg constant),理论计算下来大约是 或 。这个 是负的,说明电子和原子核是捆在一起的,而且 随着 增大而减小。 时能量最低,叫做基态(ground state); 时叫激发态(excited state)。
当电子从高能级()跳到低能级(,其中 )时,会发出一个光子。根据玻尔模型,发出的这个光子的波数(wavenumber,记为 ,就是波长(wavelength)的倒数 )可以这样算:
这其实就是从氢光谱实验上总结出来的里德伯公式(Rydberg formula)。玻尔模型不仅能推导出这个公式,还给了它真实的物理解读:比如 就对应巴尔末系(Balmer series,可见光区), 对应莱曼系(Lyman series,紫外区)。而且理论算出来的 跟实验测出来的一样,这就是玻尔模型的最大亮点。
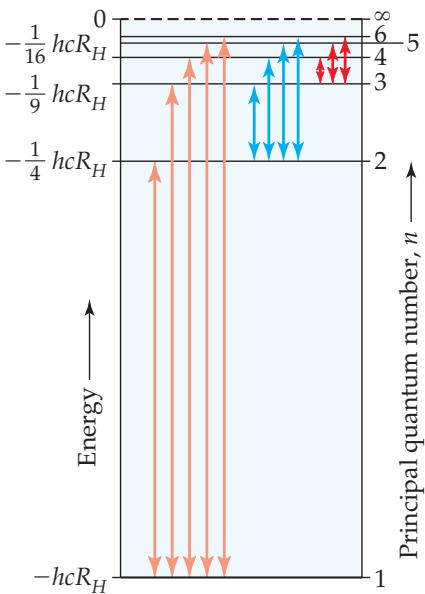
Figure 8:玻尔模型中氢原子的能级。箭头指的是电子从一个允许的能量状态到另一个的跃迁。显示的状态是 到 的状态以及 的状态,其能量 等于零。
不过,玻尔模型的局限性其实也很本质。它说到底就是把经典力学和量子化条件混搭在一起(“旧量子论”,old quantum theory),所以它虽然完美解释了氢原子或类氢离子的光谱,但是:
比如稍微复杂点的氦原子(helium atom)或者其他原子,它就解释不了;
光谱线的精细结构(fine structure,比如一根变成两根)没法解释;
遇到磁场时原子光谱线会分裂(塞曼效应,Zeeman effect),也讲不通;
更根本的是,为什么要“量子化”角动量这个规定本身就没解释,也无法算出电子到底在空间里有多大概率出现在某个位置(概率分布,probability distribution)。
玻尔模型的历史贡献在于,它头一回让人们真正明白:原子内部的能量是“量子化”的,光谱线一条一条的本质是因为能级(energy level)也是一层一层分开的。正是这个思想,为后面建立起更加普遍、完全不同于经典轨道思路的量子力学打开了大门。如果想超越玻尔模型,就得用一套全新、能够描述物质波动性的理论语言了。
交互代码:玻尔氢原子能级、跃迁示意及原「code-2」说明见同目录
chapter2.ipynb§2 玻尔模型。
2.4 物质的波动行为¶
自从玻尔的氢原子模型(hydrogen atom model)被提出以后,大家对光的“波粒二象性”就基本接受了。1924年,法国物理学家路易·德布罗意(Louis de Broglie)提出了一个非常有洞察力的对称性想法:既然传统认为是“波”的光可以体现出粒子性,那么我们平时说的传统意义上的“粒子”——比如电子、质子(proton)这些,是不是也可能有“波动性”(wave property)呢?
德布罗意假设,如果某个粒子的动量 (这里 是质量 mass, 是速度 velocity),那它的行为也可以用一个波长 的“物质波”(matter wave)来描述,而且波长和动量通过普朗克常数 联系起来:
这就是德布罗意关系式(de Broglie relation),它把物质的粒子属性(, )和波动属性()清楚地定量地联系了起来。要注意,这个公式是普遍成立的,原则上对任何有质量的东西都适用。
可检验量:物质波长数量级的估算 德布罗意假说直接给出的一个推论是,一个物体的物质波的波长,完全取决于它的动量。而如果我们看宏观物体,比如质量0.045 kg、以40 m/s速度飞出去的高尔夫球(golf ball),用上面的公式算一下它的德布罗意波长,大概只有 m,这比已知的任何物理结构的尺度都要小很多,所以它的波动性完全感觉不到。
但电子这样的微观粒子的情况就完全不同了。假如我们让一个电子在1 V的电势差下加速(它获得的动能大约是 J,即1 eV),那它的速度大约是 m/s。把这个速度代入德布罗意公式,算出来电子的波长 大约是1.2 nm。这个数量级跟X射线的波长差不多,还跟晶体(crystal)中原子间的距离(大约0.1–0.3 nm)处于同一量级。这就给我们带来一个很有启发的问题,同样也是一种检验物质波存在的可能途径:既然X射线可以被晶体衍射,那电子束(electron beam)是不是也有可能产生类似的衍射条纹(diffraction pattern)?
模型验证:电子衍射实验(electron diffraction) 德布罗意的假设在其提出三年后(1927年)便得到了实验验证。1927年,克林顿·戴维孙(Clinton Davisson)和莱斯特·革末(Lester Germer)在研究电子打在镍晶体(nickel crystal)表面的散射时,意外地发现电子的强度会随着散射角出现明暗相间的干涉条纹(interference fringe),这其实和X射线在晶体上产生的衍射图样在本质上是一回事。差不多同一时期,乔治·汤姆孙(George Thomson)也独立地用电子穿薄金属箔片的方式,观测到电子束会在探测屏上出现一圈圈的衍射环(ring pattern)。这些事实无可辩驳地证实了,电子确实体现出来了波动性,而且它的波长完全符合德布罗意关系式 的预测。
2.5 波粒二象性与量子力学基础¶
通过电子衍射实验,我们其实已经看得很清楚了:物质波是真实存在的。所以像电子这样的“粒子”,在某些情况下,我们必须用“波动性”来描述,而不仅仅把它当成小球一样的粒子。这也带出了一个很本质的问题:电子到底是“粒子”还是“波”?量子力学给出的答案其实是,它既是粒子也是波,换句话说,它既不是经典意义上的粒子也不是单纯的波。像电子这样的所有微观客体(microscopic object),都具有波粒二象性。我们到底是用“粒子性”还是“波动性”来描述它,要看我们具体进行的实验、观测是什么内容。比如与能量相关的现象(例如光电效应、原子光谱(atomic spectrum)),就一定要用粒子的观点去看(体现量子化,光子/电子作为能量或物质的小包),而涉及到空间分布、传播等现象(如衍射、干涉),就必须强调它的波动性(比如有波长、有相位(phase))。这两种看似矛盾的性质,其实通过德布罗意关系式 和普朗克-爱因斯坦关系式 被统一起来了。
不确定性原理¶
“波粒二象性”带来了很深刻的影响。最关键的一点是:我们其实没法同时准确地知道一个微观粒子的“位置”(position)和“动量”(momentum)。1927年,海森堡(Werner Heisenberg)提出了著名的不确定性原理(uncertainty principle),用一个定量的数学表达式写出来:
其中 表示位置在 方向上的不确定度(uncertainty), 表示动量的不确定度,(约化普朗克常数,reduced Planck constant)。这个原理的意思是:你越想把粒子的位置测得很准( 越小),它的动量就越不确定,反之亦然。这并不是因为测量仪器不够好,而是由“波粒二象性”本身决定的。从原子内部电子的运动来看,这就说明我们根本没法像在玻尔模型那样去精确指定一个轨道半径(orbital radius,指定位置)和轨道速度(orbital speed,指定动量)。不确定性原理其实从根本上否定了经典意义上的“轨道”这个概念,我们必须想出一种新的方法去描述电子的状态。
波函数与薛定谔方程¶
到了1926年,奥地利物理学家埃尔温·薛定谔(Erwin Schrödinger)提出了可以描述物质波的波动方程,即薛定谔方程(Schrödinger equation)。薛定谔将氢原子中的电子视为拨动的吉他弦上的波(图 2-9)。因为这样的波不在空间中传播,所以它们被称为驻波(standing waves)。正如拨动的吉他弦产生具有基频和更高泛音(谐波)的驻波一样,电子表现出最低能量驻波和更高能量的驻波。此外,正如吉他弦的泛音有节点(波的幅度为零的点)一样,电子的特征波也有节点。
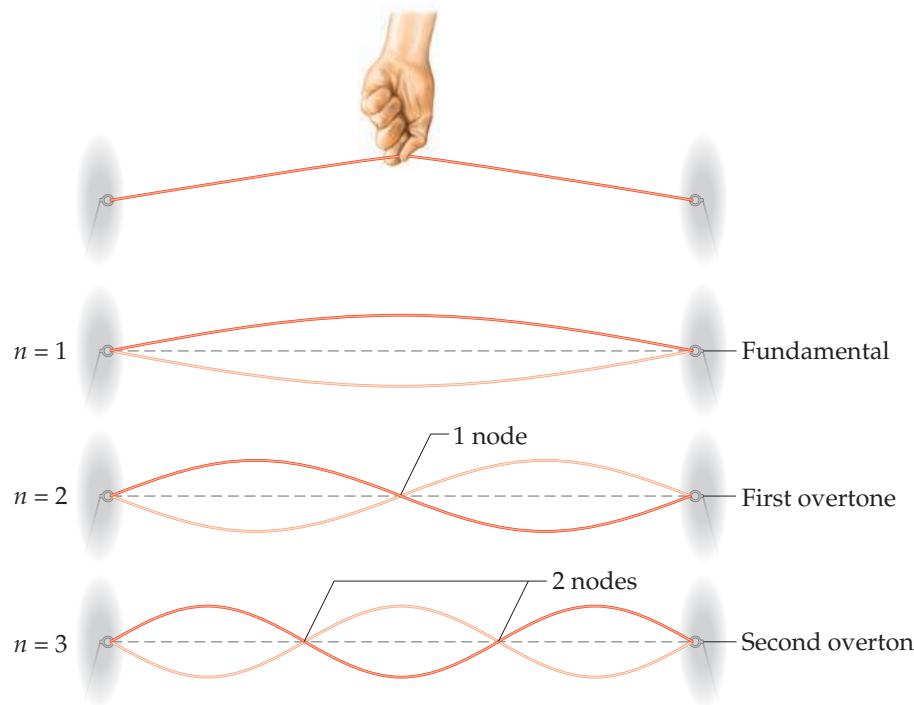
Figure 9:振动弦中的驻波(Standing waves in a vibrating string)。
数学上描述,如果一个粒子在一个势场 (potential field)里运动,我们就用一个叫做波函数 的数学量来描述它,这个波函数满足如下方程:
这里的 被叫做哈密顿算符(Hamiltonian operator),代表系统的总能量(动能 kinetic energy + 势能 potential energy)。如果能量是确定的状态(定态,stationary state),波函数可以分离变量,空间部分 要满足定态薛定谔方程(time-independent Schrödinger equation):
其实,它就是一个本征值(eigenvalue)方程:算符 作用在波函数上,就等于一个常数 (能量 energy)乘上。只要我们能解出这个方程,就能得到系统可能的离散能量值 (本征值 eigenvalue)和对应的波函数(本征函数 eigenfunction)。
附录一、 从牛顿力学到哈密顿力学:为什么最后会走到薛定谔方程?
波函数的物理意义(马克斯·玻恩,Max Born):实际上,波函数本身并没有直接物理意义,因为它是一个复函数(complex function)。但它的模的平方 给出了在空间坐标附近单位体积中找到粒子的“概率”(probability)。更严格一些说, 是一种概率密度。所以粒子出现在一个体积元里的概率应当是 。因为一个粒子一定存在于某处,波函数还必须满足一个归一化条件(normalization condition):。这样看来,在量子力学中,我们放弃了对粒子精确运动轨迹的描述,转而用波函数来描述“它出现在空间各点的概率分布”(probability distribution)。
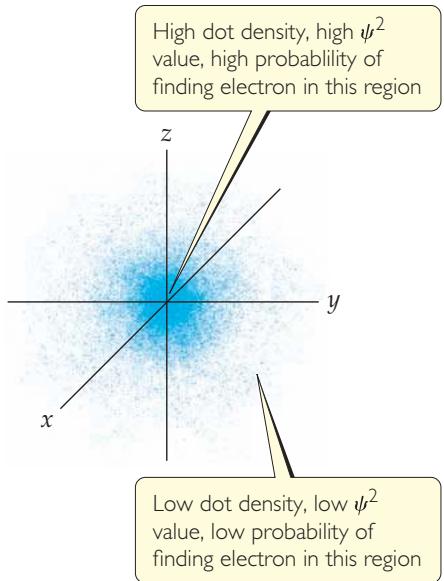
Figure 10:电子密度分布(Electron-density distribution)。此渲染表示在其基态下氢原子中找到电子的概率 。坐标系的原点在原子核处。
原子轨道与量子数¶
把定态薛定谔方程应用于氢原子,也就是一个电子在原子核库仑势场(Coulomb potential)里运动,这样的方程其实是可以被精确求解的。我们求出来的波函数 ,它就描述了原子里电子可能出现的各种“状态”(state),这些具体的波函数我们就叫做原子轨道(atomic orbital)。
这些解通过三个量子数来标记,这也是求解薛定谔方程的过程中自然产生的:
主量子数 : 可以取1, 2, 3, ...,主要决定轨道的能量和电子离核的平均距离(average distance from nucleus)。对氢原子来说,能量完全由 决定,。
Table 2: 的值与使用的字母对应关系
| 的值 | 0 | 1 | 2 | 3 |
|---|---|---|---|---|
| 使用的字母 | s | p | d | f |
角动量量子数 (azimuthal quantum number):对于固定的,可以取这些整数值,决定了“轨道角动量”(orbital angular momentum)的大小,更直观地,它决定了原子轨道的形状。用化学中的常用字母来标记轨道形状(shape):
:s轨道(s orbital),球对称;
:p轨道(p orbital),哑铃形;
:d轨道(d orbital),四叶花一样的复杂形状;
:f轨道(f orbital),形状更加复杂。
磁量子数 (magnetic quantum number):对每个,可以取 这些整数值,决定轨道分布在空间的“取向”(orientation)。比如 时,有 ,分别对应三个互相垂直的p轨道:。
Table 3:主量子数、角量子数与轨道数的对应关系
| n | (l) 的可能值 | 子壳标记 | (m_l) 的可能值 | 子壳中的轨道数 | 壳中的总轨道数 |
|---|---|---|---|---|---|
| 1 | 0 | 1s | 0 | 1 | 1 |
| 2 | 0 | 2s | 0 | 1 | |
| 1 | 2p | 1, 0, −1 | 3 | 4 | |
| 3 | 0 | 3s | 0 | 1 | |
| 1 | 3p | 1, 0, −1 | 3 | ||
| 2 | 3d | 2, 1, 0, −1, −2 | 5 | 9 | |
| 4 | 0 | 4s | 0 | 1 | |
| 1 | 4p | 1, 0, −1 | 3 | ||
| 2 | 4d | 2, 1, 0, −1, −2 | 5 | ||
| 3 | 4f | 3, 2, 1, 0, −1, −2, −3 | 7 | 16 |
所以说,一个特定的的组合,就唯一确定了一个原子轨道。比如,“1s轨道”就是,“2p_z轨道”通常是。
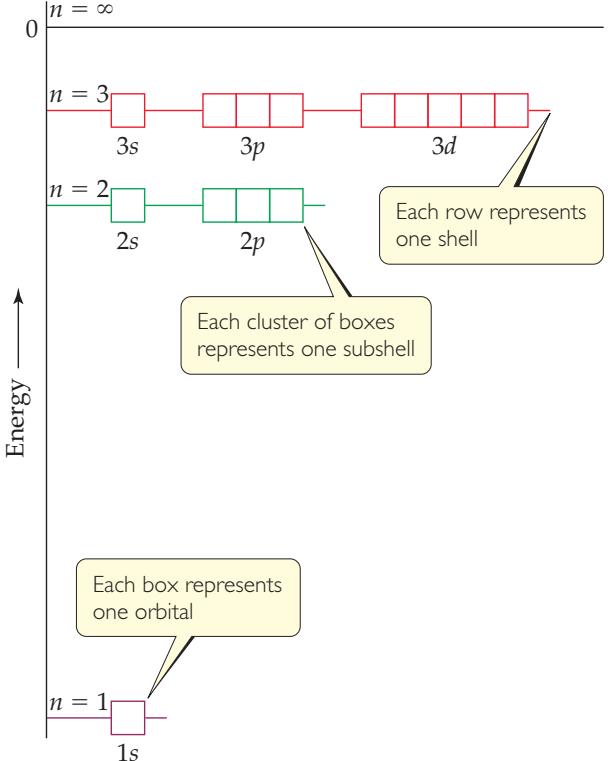
Figure 11:氢原子中的能级(Energy levels in the hydrogen atom)
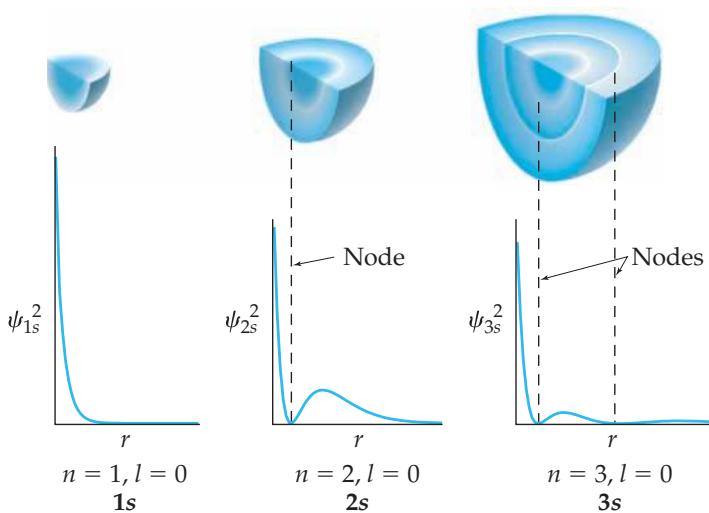
Figure 12:氢的 1s、2s 和 3s 轨道中的概率密度 (Probability density in the 1s, 2s, and 3s orbitals of hydrogen)。
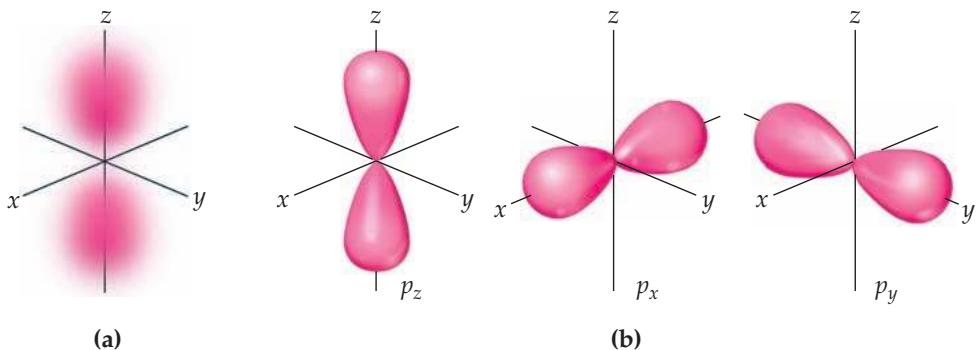
Figure 13: 轨道(The p orbitals)。(a) 轨道的电子密度分布。(b) 三个 轨道的等高线表示。轨道标签上的下标表示轨道所在的轴。
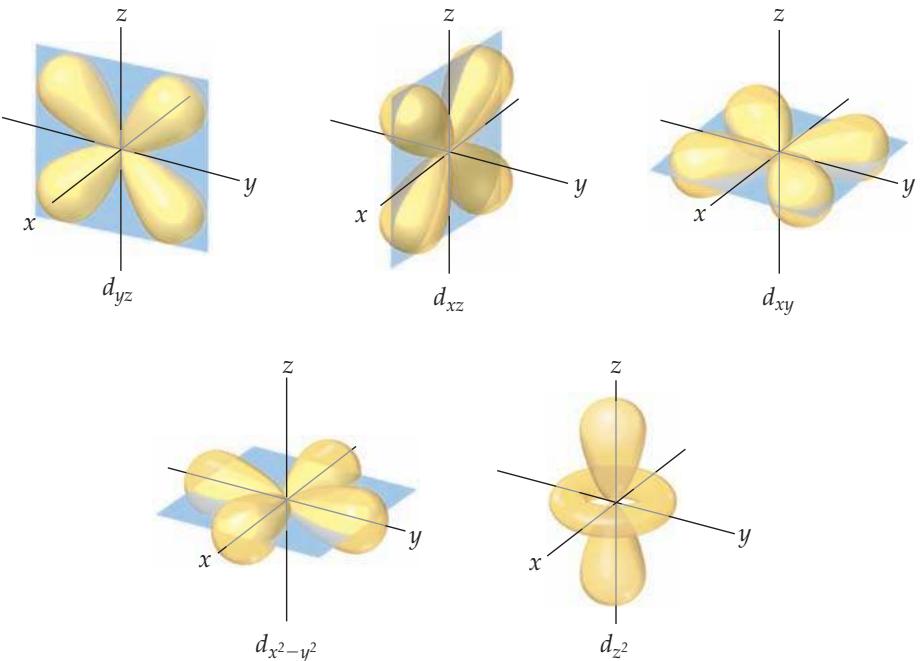
Figure 14:五个 轨道的等高线表示(Contour representations of the five d orbitals)。
交互代码:类氢轨道 可视化(公式设定、交互图及原「code-3」说明)见同目录
chapter2.ipynb§3 类氢轨道与 。
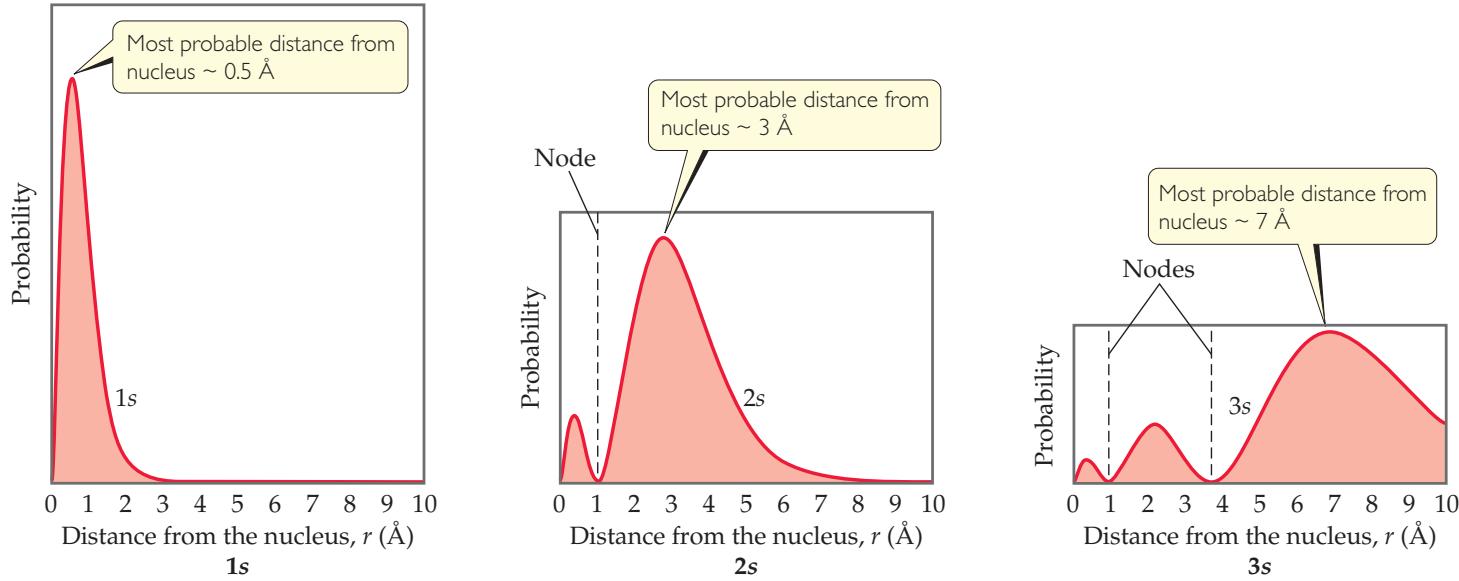
Figure 15:氢的 1s、2s 和 3s 轨道的径向概率函数(Radial probability functions for the 1s, 2s, and 3s orbitals of hydrogen)。这些图显示了找到电子作为距原子核距离的函数的概率。随着 的增加,最有可能找到电子的距离(最高峰)离原子核更远。
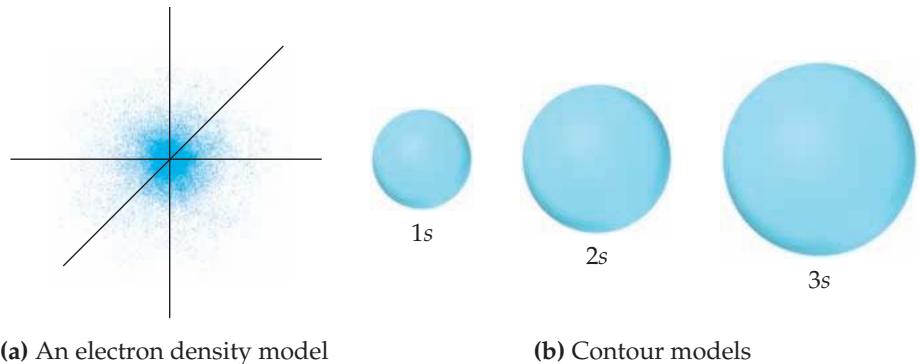
Figure 16:1s、2s 和 3s 轨道的比较(Comparison of the 1s, 2s, and 3s orbitals)。(a) 1s 轨道的电子密度分布。(b) 1s、2s 和 3s 轨道的等高线表示。每个球体以原子核为中心,并包围有 概率找到电子的体积。
自旋量子数(Spin Quantum Number)¶
通过实验,比如著名的斯特恩-格拉赫实验(Stern-Gerlach experiment),我们发现电子本身具有一种内在的、与空间运动无关的角动量,这种性质被称为自旋(spin)。自旋是一种电子的基本属性,不能用具体的空间运动来描述。自旋角动量某一方向上的分量,同样是量子化的,这个分量用**自旋磁量子数(spin magnetic quantum number, )**来表示,其取值只能为 或 ,我们通常称之为“自旋向上”和“自旋向下”。
因此,如果想完全描述一个原子中电子的状态,我们就需要用到四个量子数,分别是 。
泡利不相容原理¶
物理学家沃尔夫冈·泡利(Wolfgang Pauli)提出了这样一个原则:在同一个原子里,不可能有两个电子具有完全一样的四个量子数。这条规则就被称为泡利不相容原理。它其实是所有费米子(fermion,例如电子、质子、和中子)所必须遵循的量子力学基本规律的一种直接体现。
泡利原理的一个重要推论就是:在任意一个由 三个量子数定义的原子轨道上,最多只能容纳两个电子,并且这两个电子的自旋方向一定要相反(也就是一个 ,另一个 )。这就解释了电子在原子中是如何排列的,也是我们建立元素电子构型排布(electronic configuration)的核心依据。
2.6 多电子原子(Multielectron Atom)¶
在氢原子中,情况非常简单:电子的能量只取决于它的主量子数(principal quantum number, ),对于相同 的不同轨道(比如 和 ),能量是一样的,这种现象被称为“简并”(degeneracy)。可是一旦到了拥有两个或更多电子的原子(比如氦原子,helium atom)时,上述图景就必须加以修正。最直接的证据其实来自原子的电离能(ionization energy)测量,以及更为精细的光谱观测:从实验证据中我们发现,同样主量子数 下,不同角动量量子数(angular momentum quantum number, )的电子,要把它们从原子中移走所需的能量是不同的。这就清楚地表明,不同的亚层(subshell,比如 、、 等)能量发生了分裂,顺序一般是 。正是这种**能量层级(energy ordering)**的建立,把电子构型和元素的化学性质关联了起来。
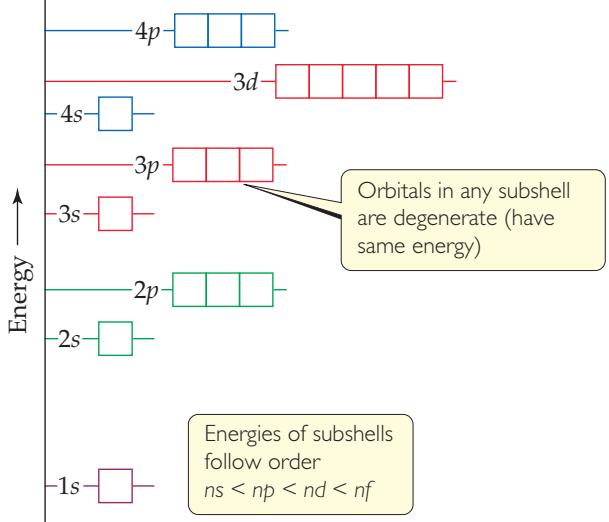
Figure 17:多电子原子的轨道一般能量顺序。
对于多电子原子的电子,最常用也最有效的理解方式是所谓的独立粒子模型(Independent-Particle Model)。在这个模型里,我们可以把每个电子看作都在一个由原子核和所有其他电子共同形成的球对称平均势场(average central field)里独立运动。而这个平均势场,则可以理解为原子核的正电荷被其余电子的部分“屏蔽”(shielding)后形成的结果。对于某一个具体电子来说,它实际感受到的有效核电荷(effective nuclear charge, )要小于实际的核电荷数。两者之间的关系可以写作 ,这里 就叫做屏蔽常数(screening constant),表示其他电子对该电子的屏蔽效应。我们管这种近似叫做中心力场近似(Central-Field Approximation),通过这种处理,它巧妙地将复杂的多体问题大大简化成了一系列可以用轨道(orbital)描述的单电子问题,使我们能够继续沿用“轨道”的语言进行描述和计算。
穿透效应是引起亚层能量分裂的关键物理机制。比如说, 轨道()的电子云在靠近原子核处的概率密度要远大于同层的 轨道()。所以,同一层的 电子会比 电子更容易“穿透”内层电子的屏蔽,更加接近原子核,感受到更强的 ,也因此能量更低(更负)。按照库仑定律(Coulomb’s law),有效吸引力越大,势能越低,所以 。类似地, 和 轨道由于角动量更大,电子云更远离原子核,穿透能力更弱,被屏蔽得也更厉害,所以能量也就更高。通过分析电子轨道的径向分布(radial distribution),我们除了记住能级顺序,也能解释和预测这些顺序是如何产生的。
进一步还有个值得注意的现象,就是所谓能级交错(orbital energy crossover)。例如,有时候 轨道的能量会比 轨道还低。乍一看好像和“ 越大能量越高”的常识矛盾,但仔细比较 和 的径向分布会发现,虽然 轨道的主量子数更高,电子云在离核很近的地方有一个小峰,说明它有穿透内层电子云的能力,而且整体分布比 还要扩展得更远。实际上,在某些元素(比如钾、钙)中, 轨道因为穿透效应带来的能量降低,抵消甚至超过了主量子数增大带来的能量提升,导致 。这其实是屏蔽效应和穿透效应共同作用下的自然结果。
在我们使用独立粒子模型来描述多电子原子时,描述一个电子状态的量子数就需要用到四个:。其中 ,即自旋磁量子数(spin magnetic quantum number),用来描述电子的内禀角动量,也就是自旋,它的取值只可能为 或 。按照前面说的泡利不相容原理,一个原子里绝对不能有两个电子拥有一样的四个量子数。也就是说,每一个由 定义的原子轨道,最多只能同时容纳两个自旋相反的电子。这条原则是理解电子在不同能级间怎么排布的根本依据,它从量子力学的基本对称性出发,得到决定物质世界最重要的结构规则之一。
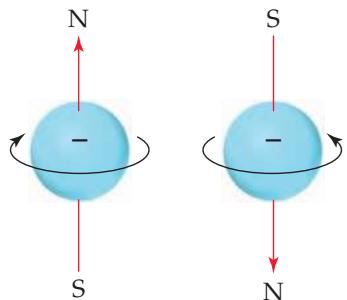
Figure 18:电子自旋。电子表现得好像它围绕一个轴旋转,从而产生一个磁场,其方向取决于自旋方向。磁场的两个方向对应于自旋量子数 的两个可能值。
交互代码:多电子原子能级分裂与交错示意及原「code-4」说明见同目录
chapter2.ipynb§4 多电子原子:亚层分裂与能级交错。
洪特规则¶
当电子填充能量相同的简并轨道(degenerate orbital,比如三个 轨道)时,洪特规则其实规定了基态(就是能量最低的状态)里电子怎么排布最稳定。具体来说有两个要点:
电子会尽量单独占据不同的简并轨道;
并且这些单独占据的电子会优先让自旋(spin,对应 )方向都一样,相互平行。
其实洪特规则的物理本质是交换相互作用(exchange interaction)。当两个电子自旋方向相同(自旋平行),由于波函数的反对称性要求,它们的空间波函数(spatial wave function)必须是对称的,这会让它们平均来说彼此离得更远,也就是说电子-电子之间的库仑排斥能(Coulomb repulsion)会降低——于是体系的总能量就降低了。所以看到的洪特规则,本质上其实就是“能量最低原理”(minimum energy principle)在电子填充中的直接体现。
对于本科学习阶段,我们用独立粒子模型(independent particle model)、泡利原理和洪特规则这三样,其实就可以很准确地推测出几乎所有元素基态的电子构型。但要注意这个模型的适用范围(limitation):它完全没有考虑电子之间的瞬时关联(electron correlation),也就是电子为了躲对方而产生的复杂协同运动。当体系内电子密度变高,或者电子排斥特别强(比如某些过渡金属化合物(transition metal compounds)或强关联材料(strongly correlated materials))时,这种近似就不太靠谱了,这时候电子的运动就不能简单靠一个个轨道独立填充来描述;另外,这个模型假设的是中心力场(central potential,即球对称势 spherical potential),但如果原子成了分子或者处于非球形环境,这个前提也会被打破——这就引出了后面要讲的杂化轨道(hybrid orbital)和分子轨道理论(molecular orbital theory)。
2.7 电子构型与周期表¶
前面几节其实已经通过一套物理规则(屏蔽、穿透、泡利不相容原理、洪特规则),系统地推导出了各元素的基态电子构型。现在我们要注意一个非常重要的事实:元素周期表的排列顺序,其实跟原子轨道里电子从低能级到高能级的填充顺序完全一致。这绝不是巧合,而正是量子力学模型(quantum-mechanical model)能够预言和深入解释化学周期性(periodicity in chemistry)这件事的精髓。周期表中每个元素的位置,本质上就是其最外层(价层 valence shell)电子构型的直观地图。
周期表的区块(block)划分¶
我们可以用元素正在填充的最高能级轨道类型,把整个周期表划成四个清晰的区块:
区块(s block):包括第1、2主族(碱金属 alkali metals 和碱土金属 alkaline earth metals),它们填的是最外层的 轨道,电子构型结尾一般是 或 。
区块(p block):包括第13到18族。它们填的轨道是最外层的 , 区和 区的元素也叫主族元素(main group elements 或 representative elements),它们的族号一般对应价电子总数( 与 电子数之和)。
区块(d block):包括第3到12族,即过渡金属(transition metals),在填充的是次外层的 轨道。注意,能级填充顺序是 先于 ,但写电子构型时,习惯上会把 放在 之前(比如 ),因为它是内层电子。
区块(f block):对应的是镧系(lanthanides)和锕系(actinides)元素,它们填的是外数第三层的 轨道。
每个区块的宽度(也就是周期表对应的列数)其实正好就是对应亚层(subshell)能装下的最大电子数: 区2列, 区6列, 区10列, 区14列。
简化电子构型(shorthand electron configuration)与周期表定位¶
为了突出决定化学性质的部分(即价电子 valence electrons),化学家经常用简化电子构型,就是把前一个稀有气体(noble gas)的电子构型作为核心(core electrons),直接写后面的外层电子,比如钠(sodium, Na, Z=11)的简写就是 。
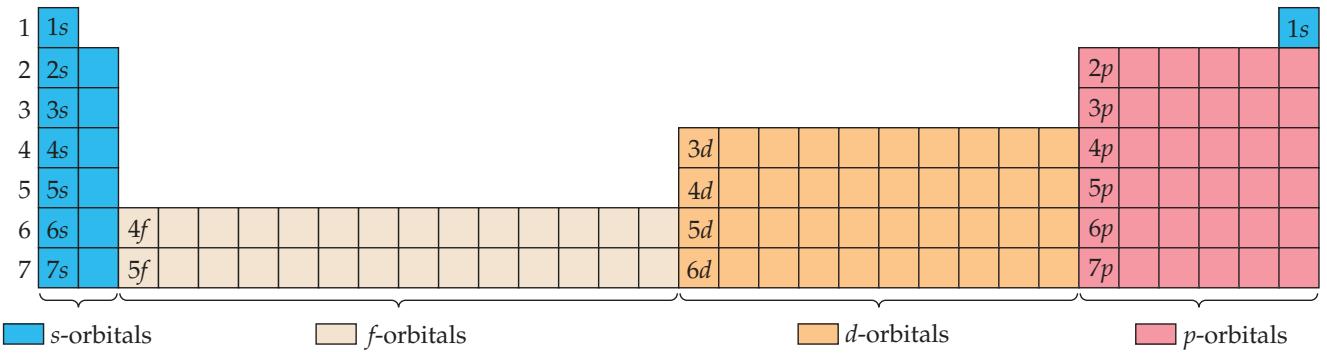
Figure 19:周期表的区域。电子添加到轨道的顺序从左上角开始从左到右阅读。
熟悉了这种区块结构以后,周期表本身就成为一个强大的工具,不用死记硬背填充顺序,只要会看元素在周期表中的位置,很快就能写出它的电子构型。基本规则如下:
先确定周期号 ,这其实就是电子填充到的最高主量子数(对于 区,即 transition metal,其主量子数填 ;对于 区,则是 )。
从前一个稀有气体元素(原子序数小于目标元素,最靠后的那个 noble gas)开始,把它作为“[稀有气体]”核心。
从那个稀有气体之后的第一个元素出发,一路横着数到目标元素,依次把对应区块能加的电子加进去。
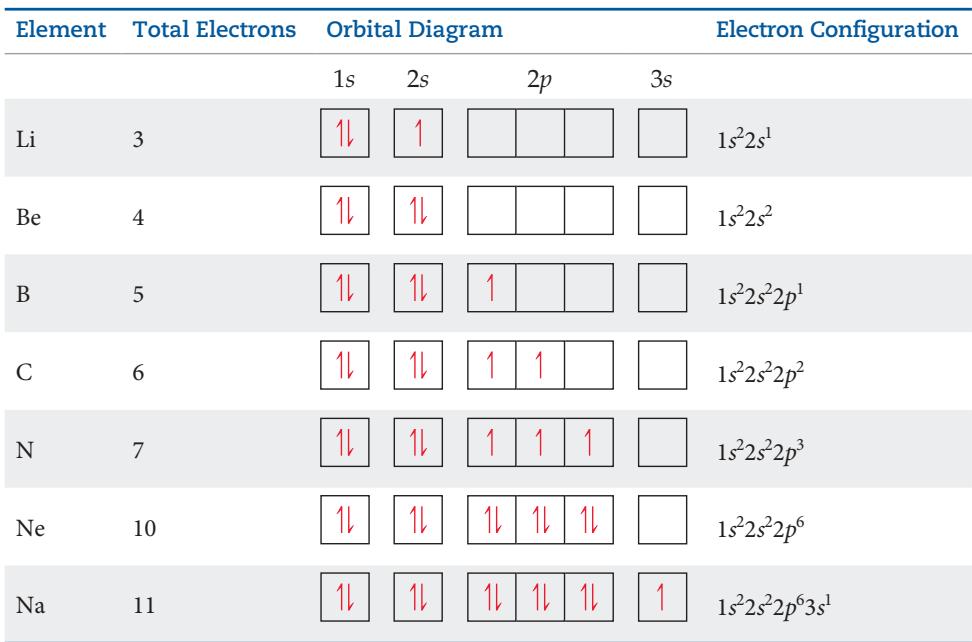
Figure 20:几种较轻元素的电子构型
比如硒(selenium, Se,原子序数34)是第4周期的 区元素,前一个稀有气体是氩(argon, Ar),所以核心是 。填充顺序是:(钾 potassium, K 和钙 calcium, Ca),接着 (从钪 scandium, Sc 到锌 zinc, Zn),最后 (高 Ga 到硒 Se 的第四位)。所以完整构型是 ,常见也会写成 。
“反常”构型(anomalous configuration)与过渡金属¶
有时候在填充 轨道时,因为临近轨道的能量非常接近,获得半满(,half-filled)或全满(,fully-filled)亚层能额外稳定(主要也是因为交换相互作用 exchange interaction),所以会出现与通常顺序不太一样的构型。这并不是例外,其实是能量最优的自然结果。比如:
铬(chromium, Cr, Z=24):(半满稳定 half-filled),而不是 。
铜(copper, Cu, Z=29):(全满稳定 fully-filled),而不是 。
这些“反常”其实正是模型在精细能量比较下的自然推论,而不是规则的例外。
镧系与锕系元素¶
从镧(lanthanum, La, Z=57)到镥(lutetium, Lu, Z=71)这14个元素就是镧系元素,它们对应 轨道的填充。由于 轨道深埋在原子内部(inner shell),受良好屏蔽影响,这些电子对外部化学环境通常反应迟钝,导致镧系元素之间化学性质极为相似,而且引起缓慢的原子半径收缩(lanthanide contraction)。
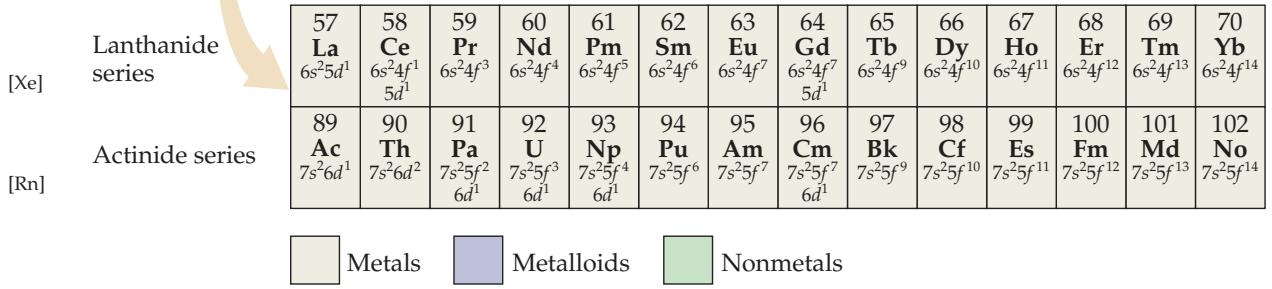
Figure 21:镧系锕系元素的外壳电子构型。
第七周期的锕系元素(actinides, from Ac到Lr)对应 轨道的填充。与 相比, 轨道更扩展,屏蔽较弱,早期元素(如铀 uranium, U,钚 plutonium, Pu)的 电子一定程度上还能参与成键,导致化学性质多样。所有锕系元素都有放射性(radioactive)。
其实,这种“元素位置-电子构型”的一一对应关系,使得周期表从简单经验总结的表格,真正变成量子力学原子模型的直观输出界面。也就是说,同一主族(group)的元素,由于有着类似的价电子构型,自然就表现出非常相似的化学性质。比如所有碱金属()很容易失去一个电子形成+1价阳离子(cation),所有卤素(halogens, )都容易获得一个电子形成-1价阴离子(anion)。而正是这种能用微观电子结构推测宏观化学性质的能力,是我们这套模型最重要的成就之一。
交互代码:基态电子构型预测与周期表位置说明(原「code-5」)见同目录
chapter2.ipynb§5 基态电子构型与周期表位置。
2.8 学习成果与模型边界¶
学完本章,您应当建立起从实验观测到量子模型,再到化学性质预测的完整理解链条。
| 模型 | 保留(成功解释什么) | 忽略/近似(在何处简化) | 失效条件(何时不适用) |
|---|---|---|---|
| 经典波动模型 | 光的传播、干涉、衍射;关系。 | 光与物质交换能量时的量子化特性。 | 解释光电效应、原子线状光谱时失效。 |
| 普朗克-爱因斯坦光子模型 | 黑体辐射、光电效应(能量量子化交换)。 | 光的波动性(解释传播现象时需切回波动模型)。 | 讨论光的传播、相干性时不适用。 |
| 玻尔氢原子模型 | 氢原子线状光谱;引入定态、能级、量子跃迁核心概念。 | 1.电子的波动性;2.电子间相互作用;3.角动量的空间量子化。 | 1.多电子原子光谱;2.谱线精细结构、塞曼效应等。它是一个唯象模型,非基本理论。 |
| 量子力学轨道模型 (单电子近似/中心力场近似) | 1.氢原子光谱;2.用量子数系统分类电子态;3.定性预测多电子原子能级顺序()。 | 电子瞬时关联:将多电子问题近似为单电子在平均场中运动(独立粒子近似)。 | 1.强关联电子体系;2.需要高精度解释光谱精细结构时(需考虑相对论修正、自旋-轨道耦合);3.原子处于强外场等极端条件。 |
| 电子构型与周期表模型 | 基态孤立原子的电子填充顺序;元素周期性的微观解释(主族最准)。 | 1.激发态原子;2.原子成键后的轨道杂化与能级重排。 | 预测分子结构、配合物磁性等时,需引入配体场、分子轨道理论等扩展模型。 |
核心提示:从玻尔模型到量子力学模型,并非后者“推翻”前者,而是后者在更基本原理上包含了前者的成功概念并拓展了适用范围。本章的“轨道”和“构型”模型是理解化学性质的强大起点,但有其明确边界。
思考与练习¶
基础巩固¶
波动性计算:若波(a)频率为 ,波(b)频率 ,利用 证明 。
构型书写:写出 N (Z=7)、Ca (Z=20)、Br (Z=35) 的基态完整与简化电子构型,并指出未配对电子数。
周期表定位:钒(V, Z=23)位于第4周期、第5列(VB族)。它属于哪一区(s, p, d, f)?价电子正在填充哪个亚层?
量子数规则:对 ,写出所有 值及光谱记号;对 ,写出所有 值;计算 壳层的总轨道数(忽略自旋)。
轨道识别:判断量子数组 是否合理:(2,1,-1), (3,3,0), (1,0,0), (4,2,-3)。
应用与计算¶
光电效应计算:钠的功函数 。求:(a) 截止波长;(b) 用 光照射时的光电子最大动能(eV 和 J);(c) 光强加倍对最大动能和光电流的影响。
氢原子光谱:计算氢原子 跃迁所发射光子的 (a) 能量(J),(b) 频率(Hz),(c) 波长(nm)及所属线系。
构型与性质互推:已知基态原子构型为 ,确定其 (a) 原子序数与元素符号;(b) 周期、族、区;(c) 预测常见氧化态并解释。
模型比较与推理:计算氢原子 跃迁波长。若终态为 的某轨道,初态 中有多少个不同轨道跃迁到该终态是能量允许的(满足 )?请枚举支持。
磁性分析:基态 离子有多少未成对电子?估算其自旋磁矩(),并与基态 原子磁矩比较,解释差异。
解释与连接:从电子构型变化和有效核电荷 角度,解释为何 Sc 的第一电离能低于 Ca。
深入与挑战¶
模型比较:对比玻尔模型与量子力学模型中的“轨道”,用1-2句话阐述两者在 (a) 对电子运动状态的描述;(b) 引入量子数的方式;(c) 适用范围上的根本区别。
反常构型分析:从能量稳定性(亚层全满/半满)和电子-电子排斥角度,解释 Cr () 和 Cu () 的“反常”基态构型。
估算与建模:利用海森堡不确定性原理 ,假设氢原子基态电子 ,估算其动量不确定度最小值及动能数量级,并与玻尔模型基态能量比较,讨论其物理意义。
边界思考:以锂原子()为例,用“穿透效应”定性解释其 和 轨道能量为何不同。高分辨率光谱下, 跃迁谱线可能是一条还是多条?结合 和自旋-轨道耦合简要说明。
镧系收缩分析:解释为何镧系元素原子半径收缩缓慢(“镧系收缩”),并阐述此效应对后续第6周期 d 区元素(如 Hf 与 Zr)性质的影响。
离子稳定性:从电子构型和洪特规则提供的量子力学稳定化角度,解释为何 比 更稳定。